可视化
绘制序列、注释、比对和样本分布。PNG/JPG 导出需要 viz 依赖,见 FAQ:补充说明。
1) 序列文字图
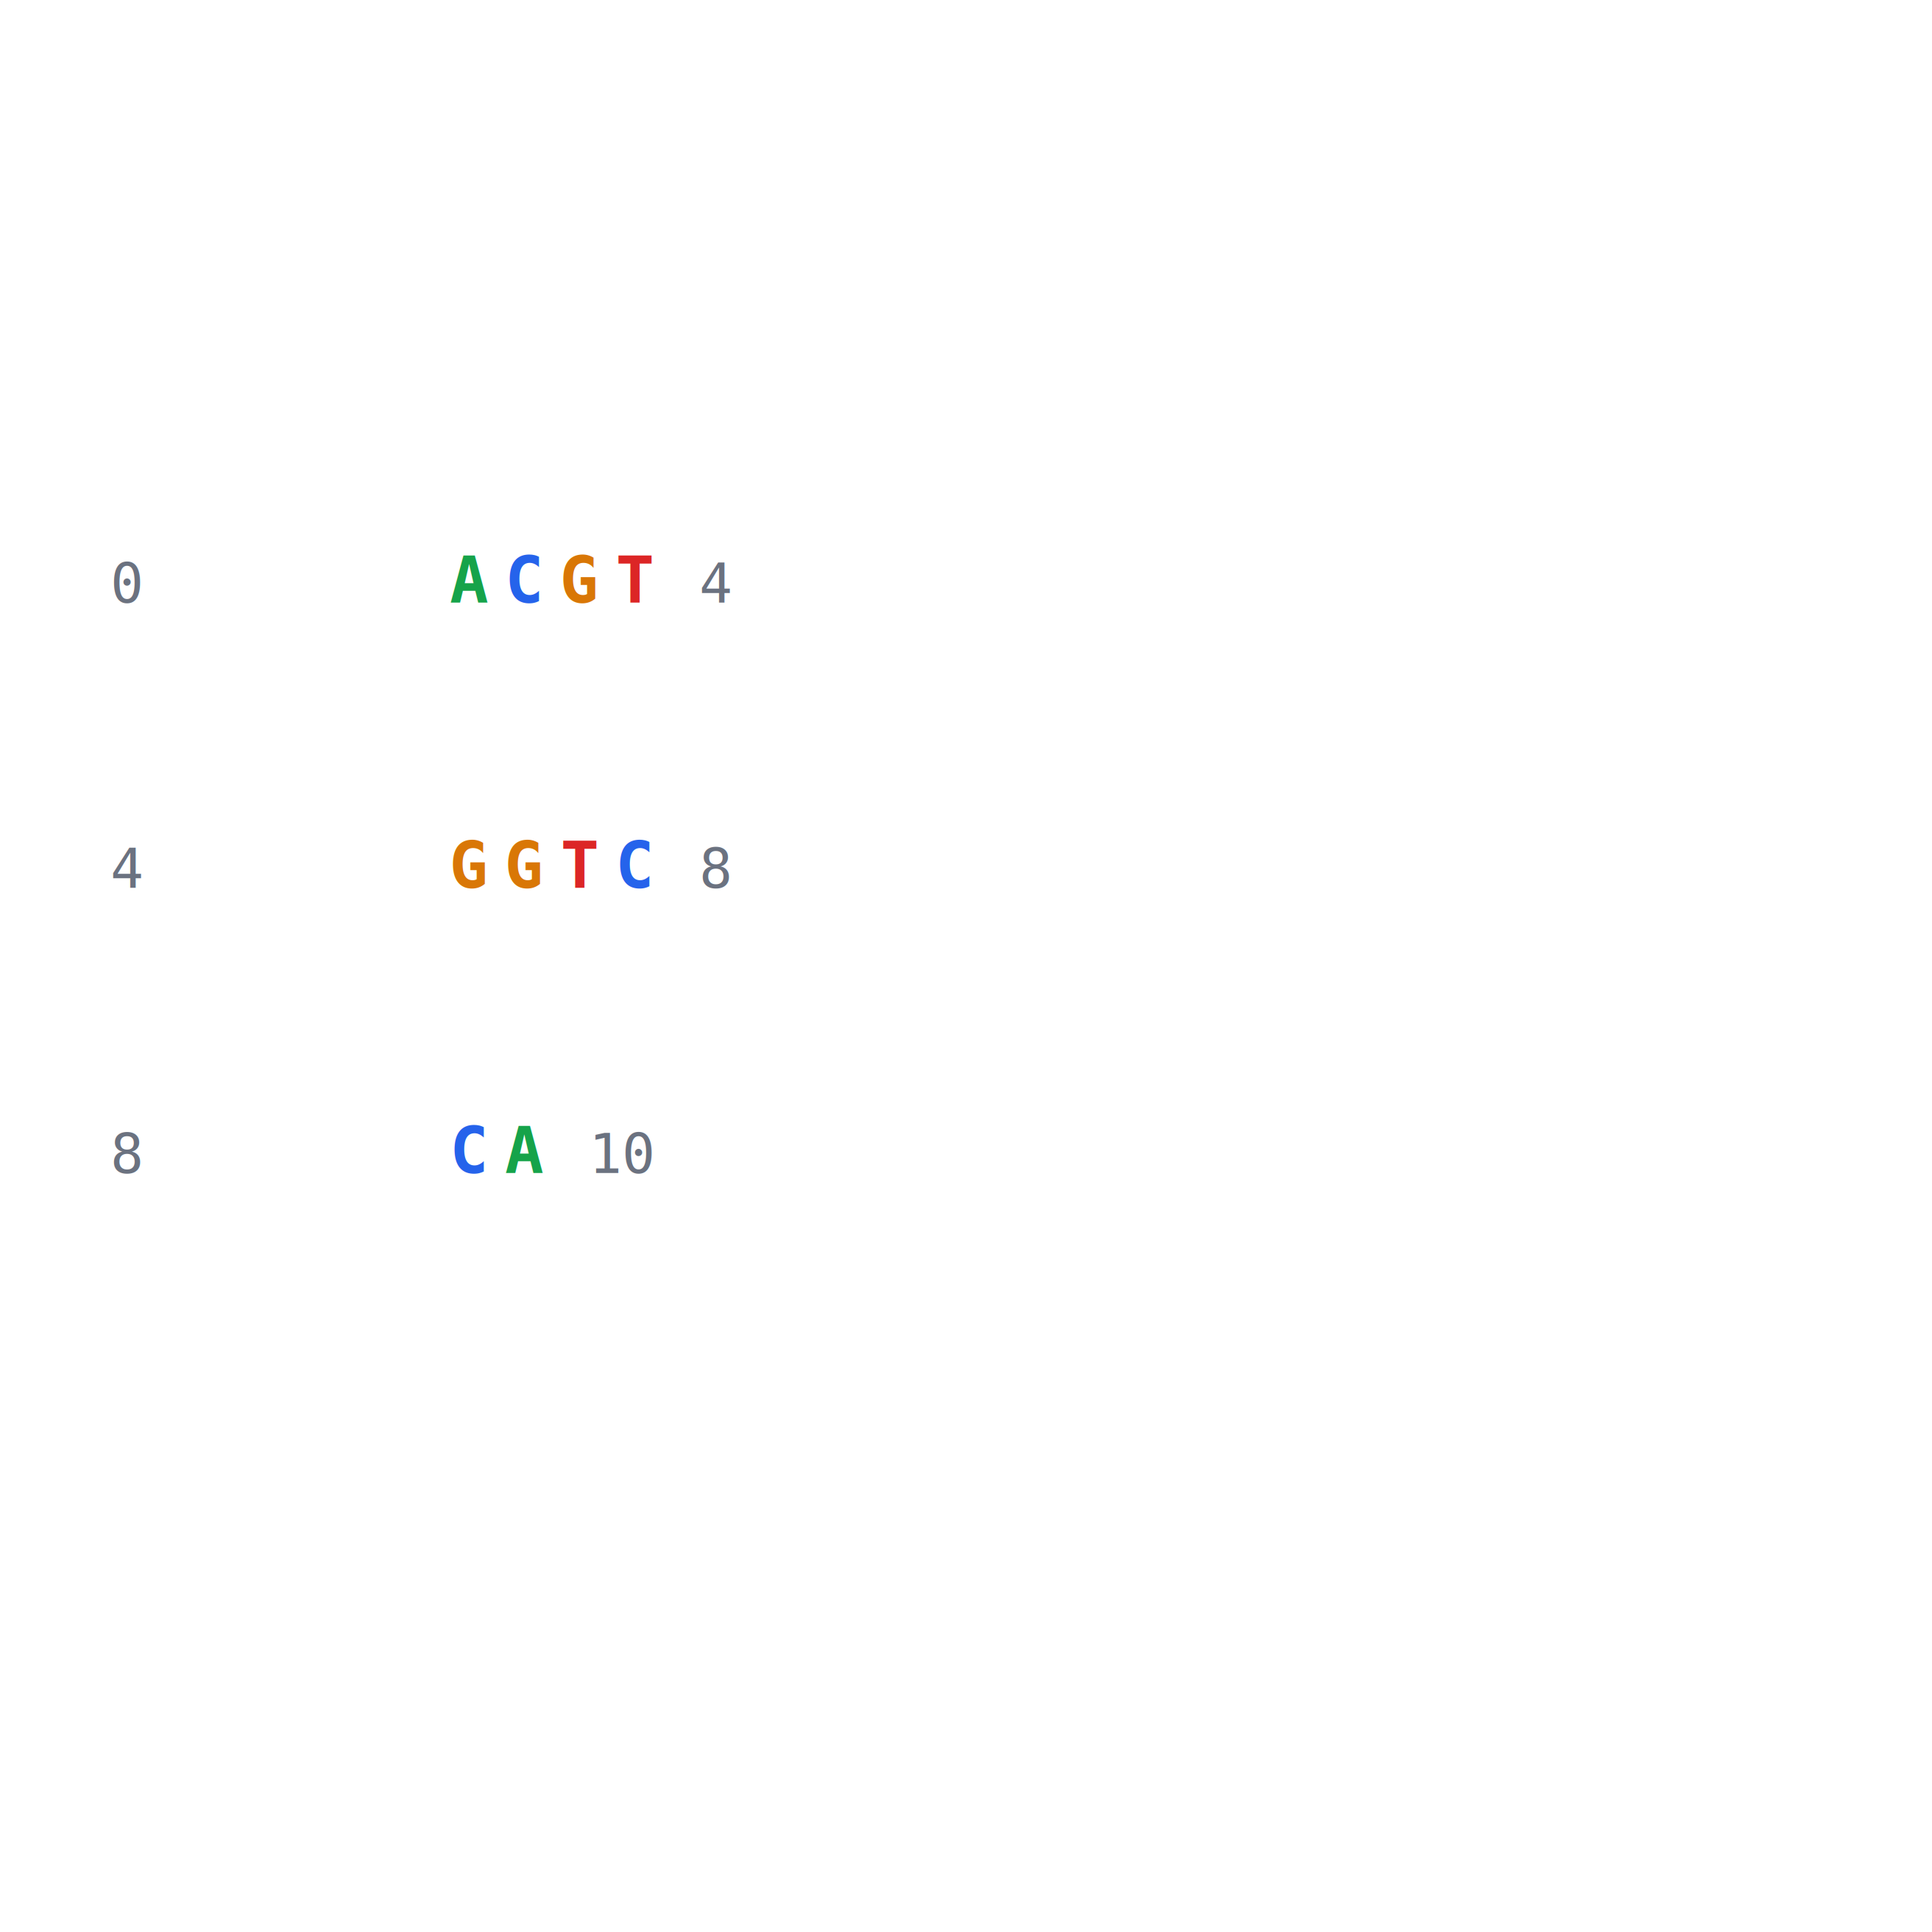
- 作用: 把 DNA 碱基、坐标和可选注释绘制成矢量 SVG,返回可嵌入网页或保存的图形,用于快速查看短序列内容。
- 计算方法: 将碱基按每行数量排版,按位置绘制字符、坐标与可选互补链。
- API:
dnakit.visualization.plot_sequence(value[必须], highlights[可选], config[可选]);config使用dnakit.visualization.SequencePlotConfig。 - 输入:
DNASequence或DNARecord;可选每行碱基数、坐标、互补链、行间距、列间距、自定义字符映射和显示上限。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence
from dnakit.visualization import SequencePlotConfig, plot_sequence, save_image

artifact = plot_sequence(
    DNASequence("ACGTGGTCCA"),
    config=SequencePlotConfig(bases_per_line=4),
)
save_image(artifact, "viz-001-sequence", image_type="png")
- 示例结果(
viz-001-sequence.png):
2) 位置高亮
- 作用: 按坐标、颜色和标签高亮指定碱基或区间,使 motif、突变和其他关注位置在序列图中清晰可见。
- 计算方法: 把半开区间映射到字符位置,再叠加颜色、标签与优先级。
- API:
dnakit.visualization.Highlight(start[必须], end[必须], label[可选], color[可选], foreground[可选], priority[可选], opacity[可选])、dnakit.visualization.plot_sequence(value[必须], highlights[可选], config[可选])。 - 输入: 序列和高亮区间;可选标签、颜色和优先级。
- 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence
from dnakit.visualization import Highlight, plot_sequence, save_image

artifact = plot_sequence(
    DNASequence("ACGTACGT"),
    highlights=[Highlight(1, 4, label="target", color="#ffcc00")],
)
save_image(artifact, "viz-002-highlight", image_type="png")
- 示例结果(
viz-002-highlight.png):
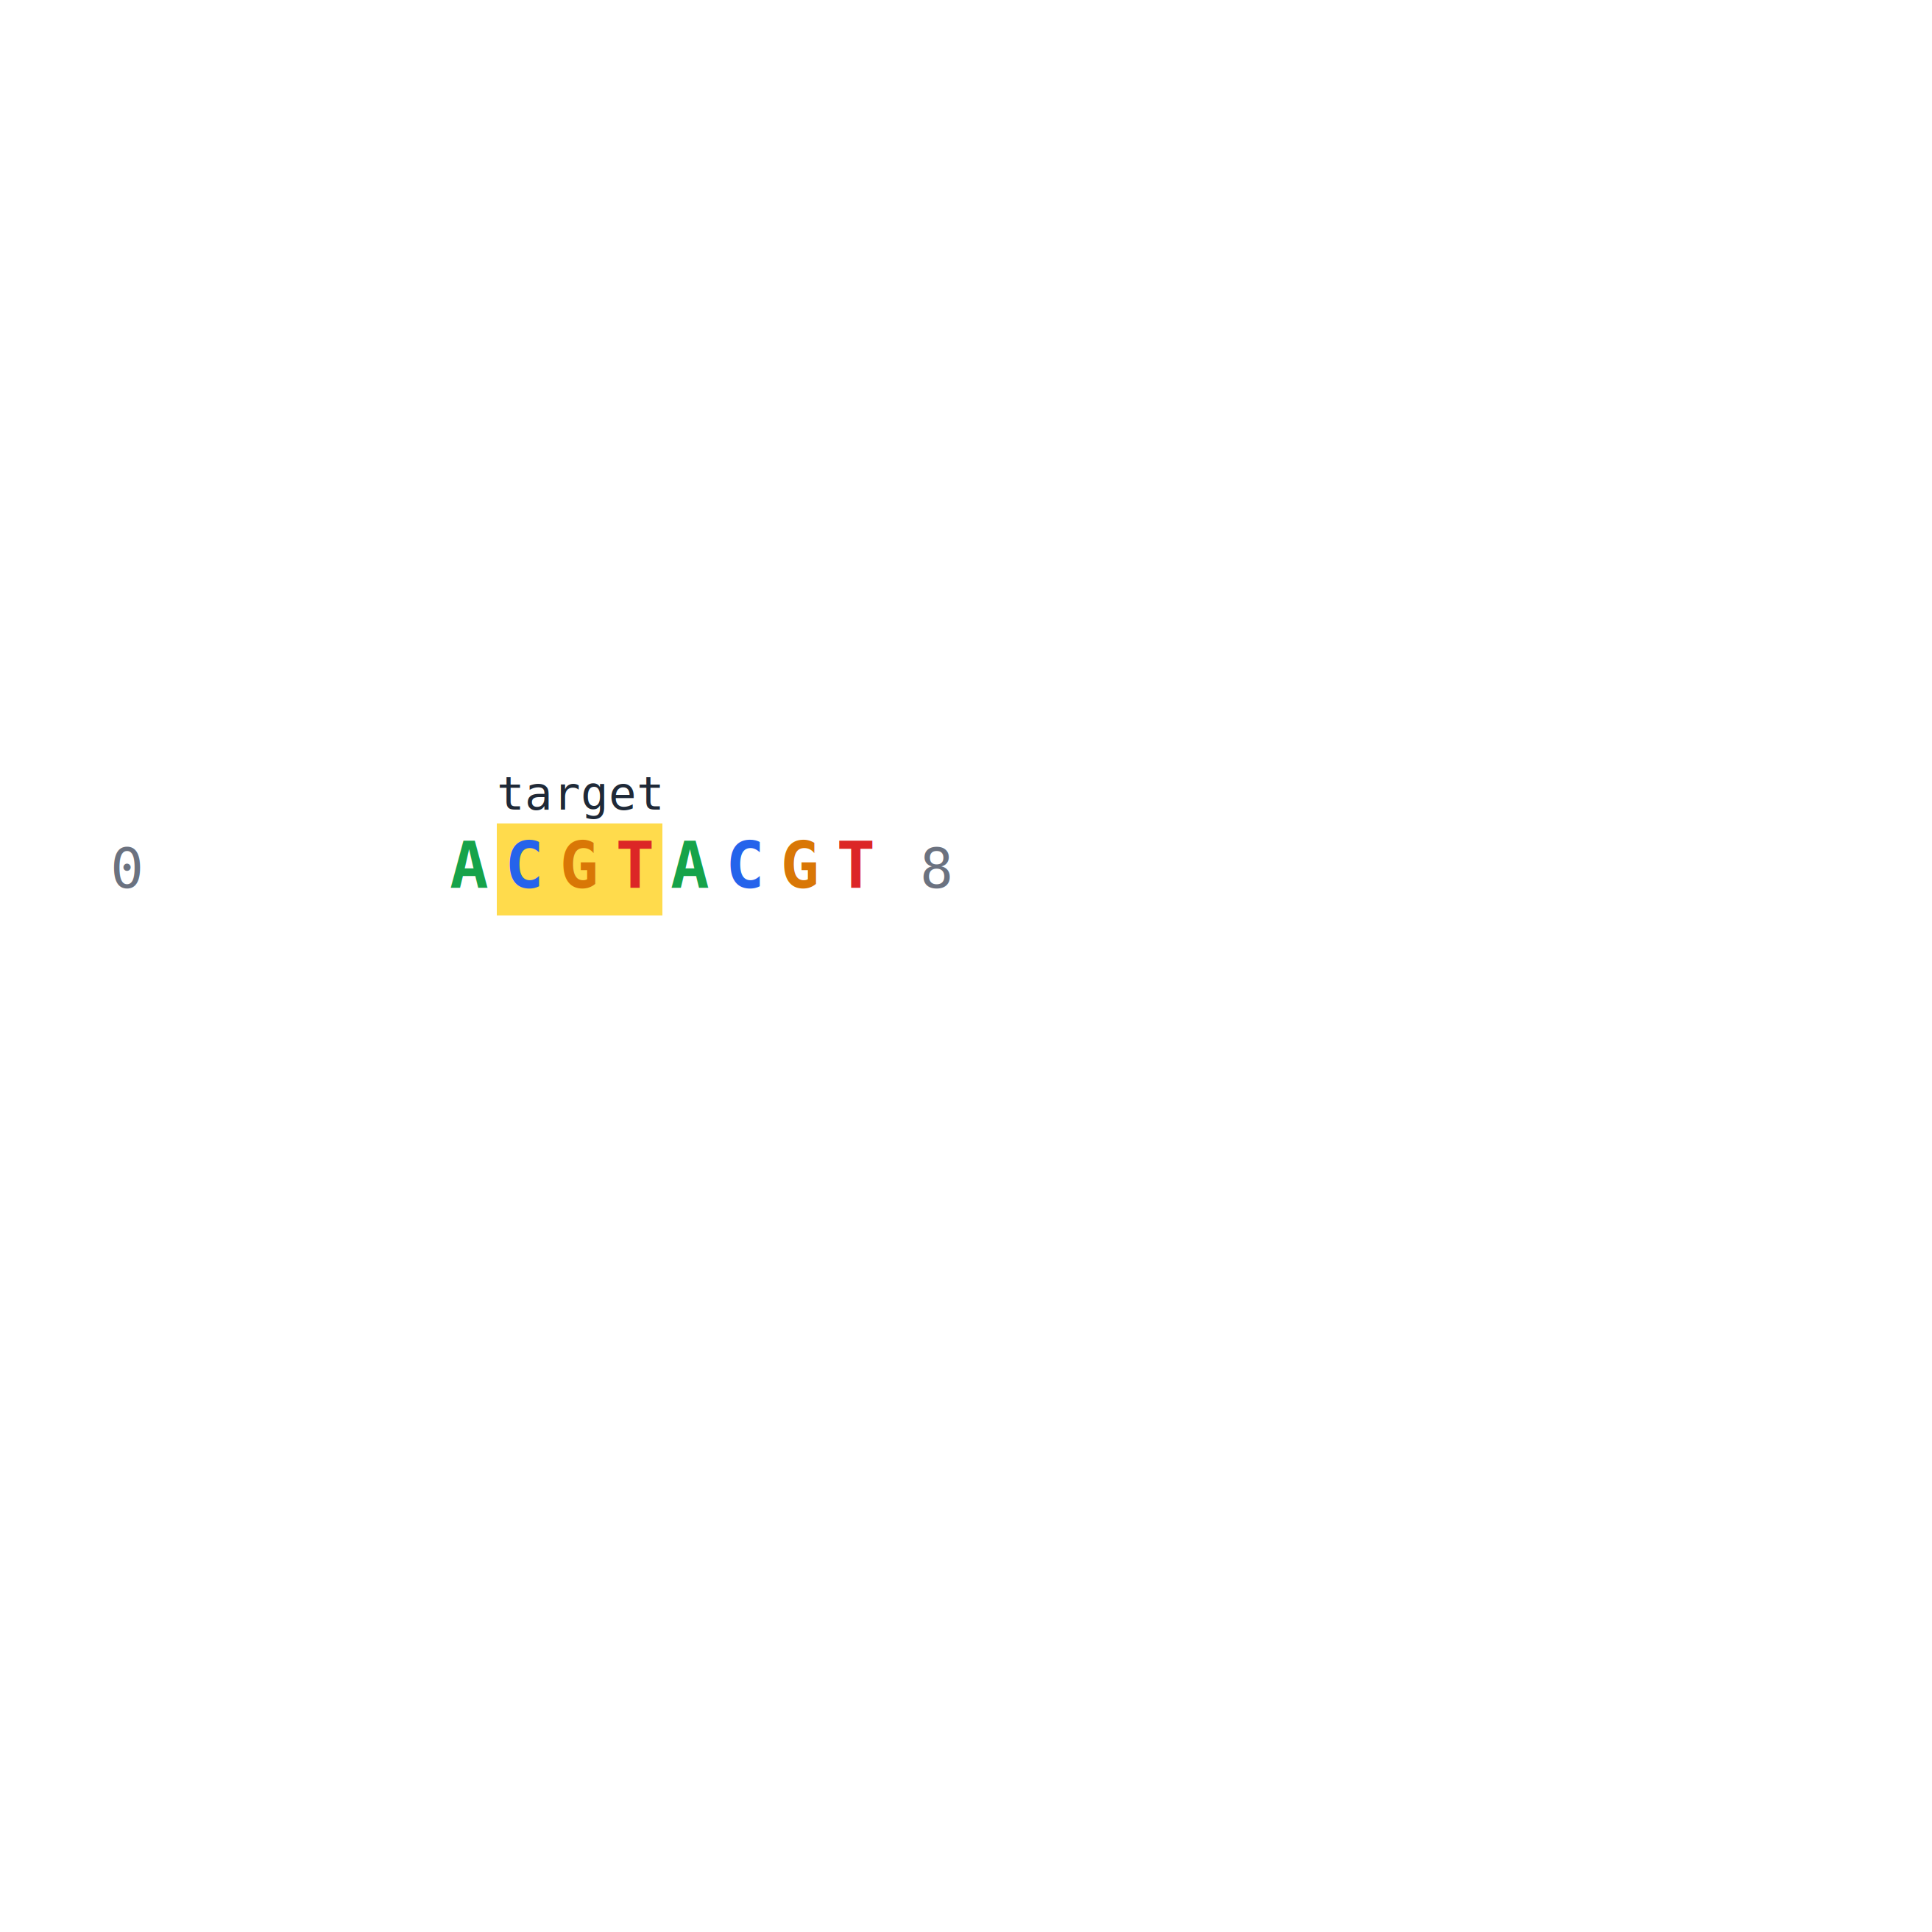
3) 样式控制
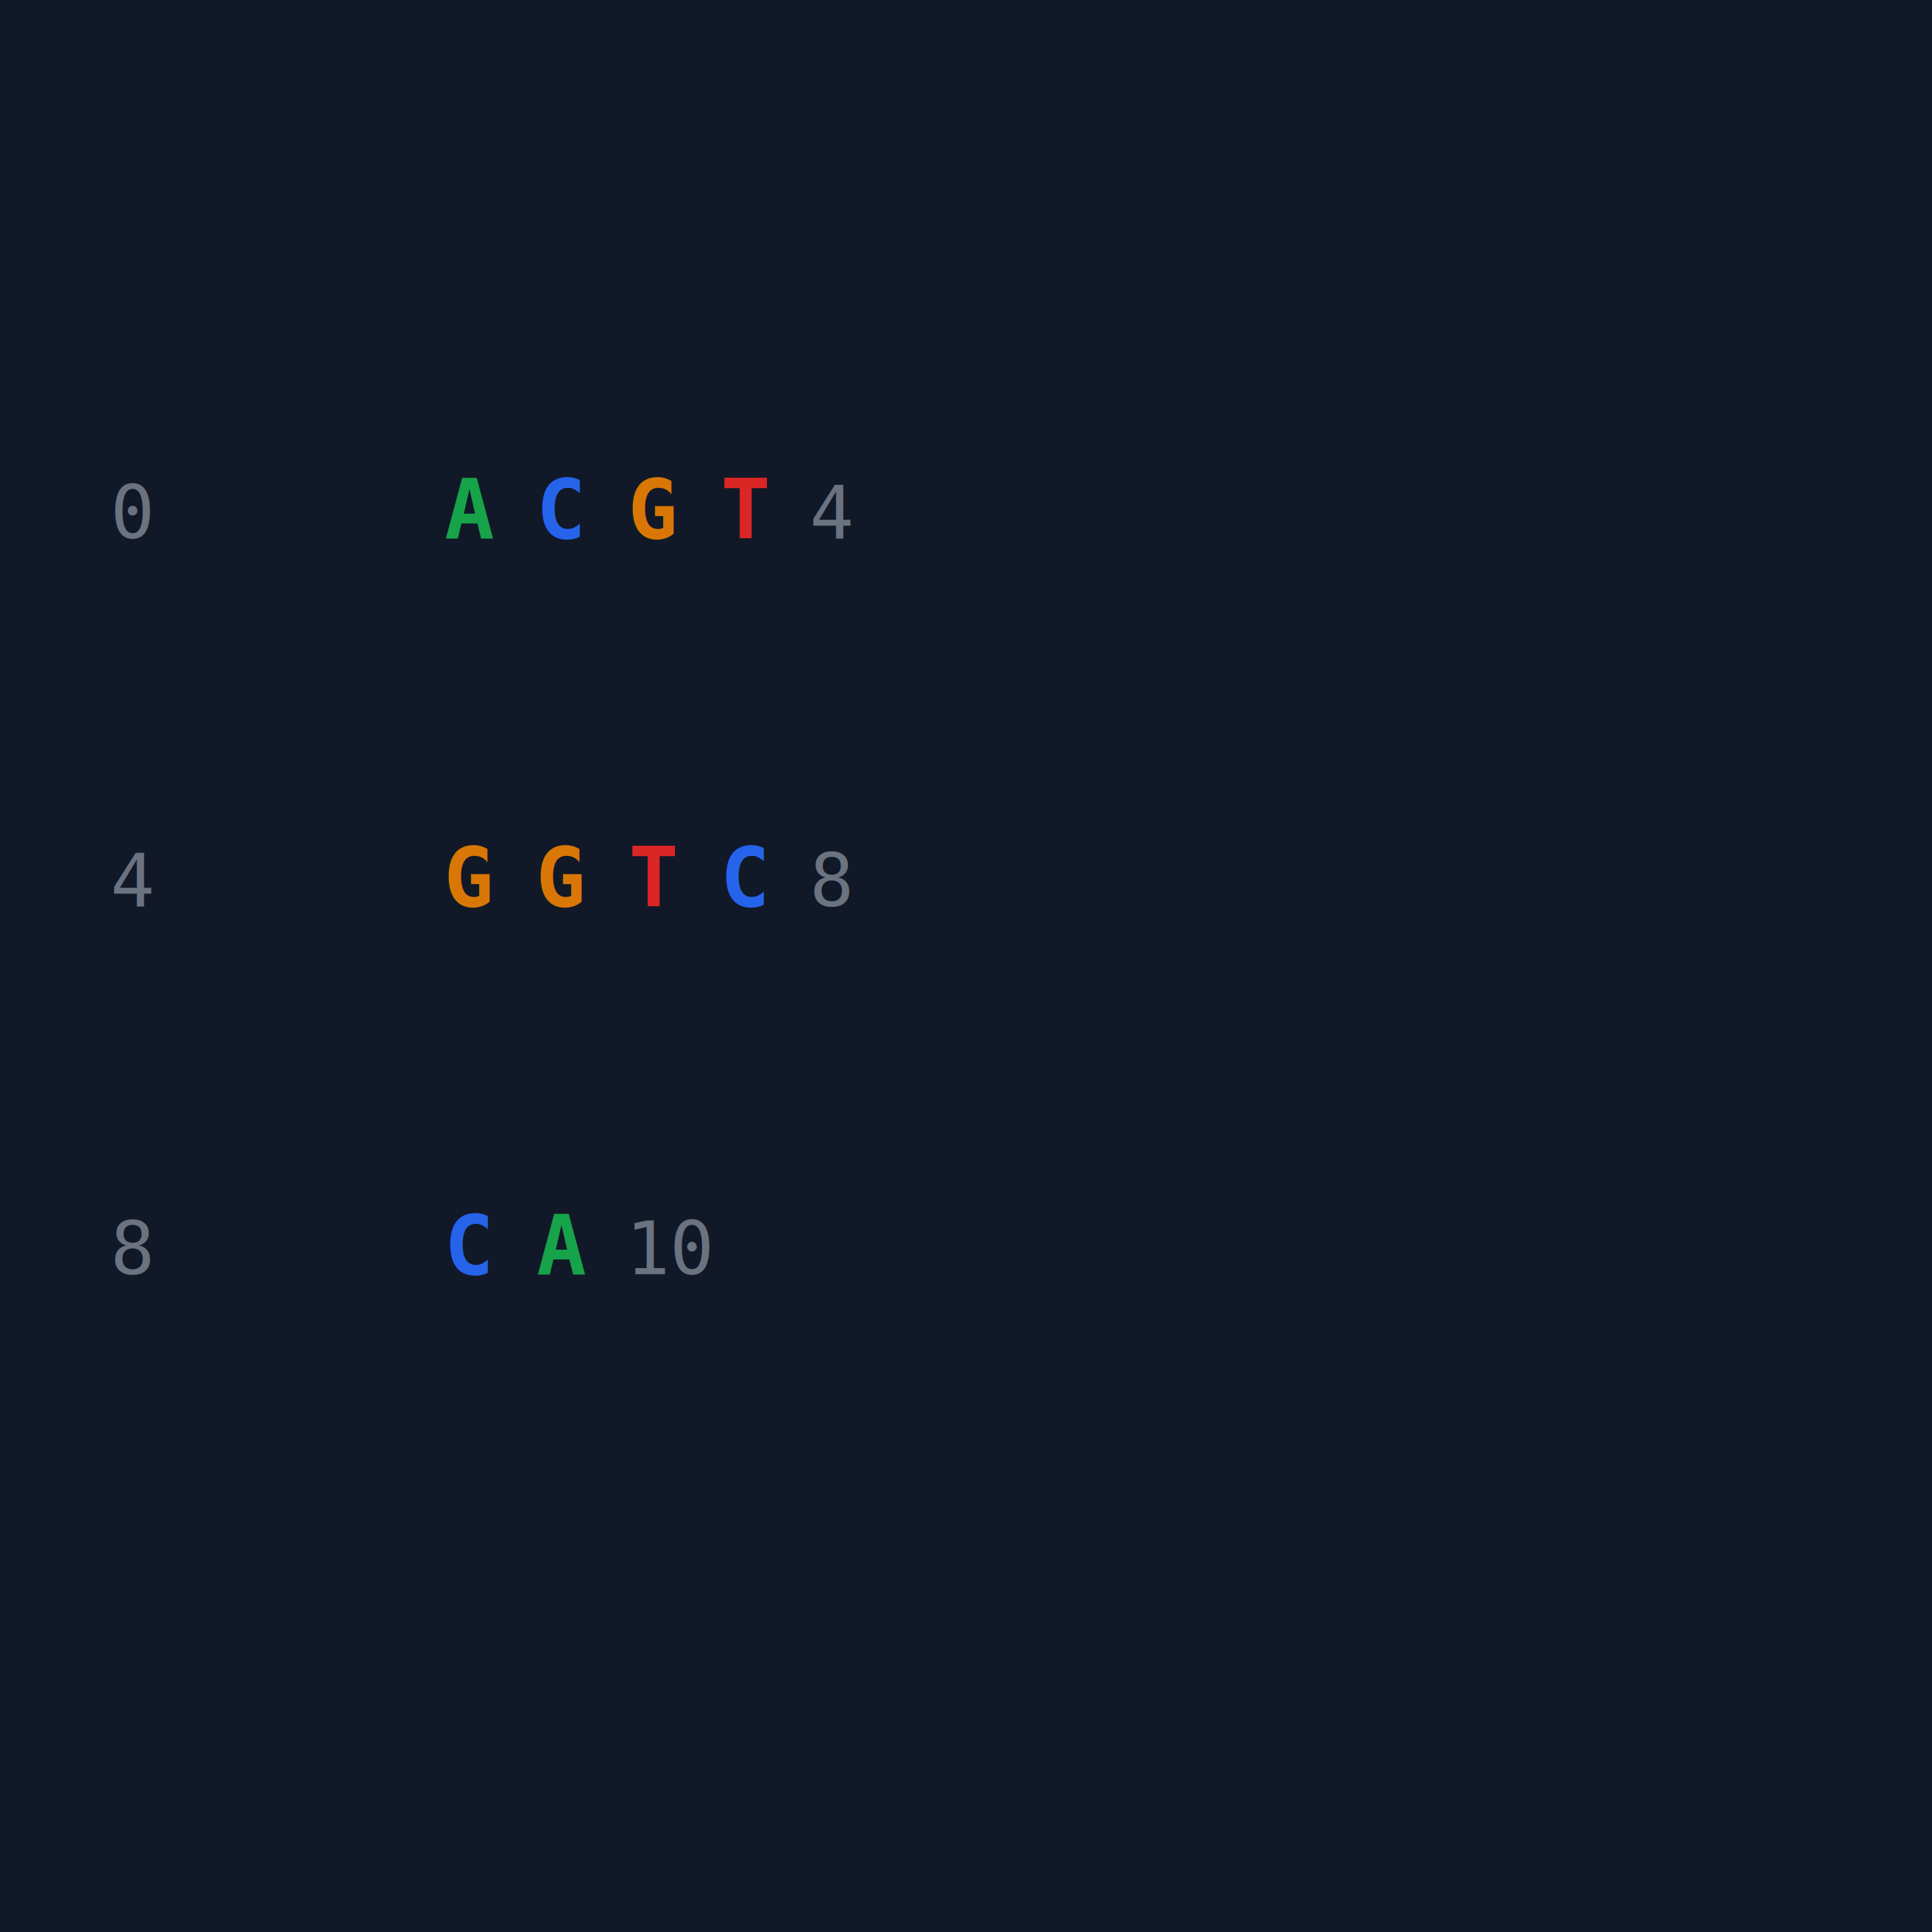
- 作用: 通过统一样式配置控制颜色、字体、尺寸、边距、行间距、文字列间距和布局,使不同可视化结果具有一致外观并可复现。
- 计算方法: 按 SequencePlotConfig 的字体、间距、列数和颜色生成 SVG 元素。
- API:
dnakit.visualization.SVGTheme(background[可选], foreground[可选], muted[可选], grid[可选], accent[可选], missing[可选], font_family[可选]);序列文字图使用SequencePlotConfig(font_size[可选], cell_width[可选], line_height[可选], column_spacing[可选], line_spacing[可选], margin[可选], theme[可选])。 - 输入: 绘图配置;
column_spacing控制相邻文字列之间增加的水平像素,line_spacing控制相邻序列行之间增加的垂直像素,二者默认均为0。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence
from dnakit.visualization import SVGTheme, SequencePlotConfig, plot_sequence, save_image

theme = SVGTheme(background="#111827", foreground="#f9fafb", accent="#22c55e")
artifact = plot_sequence(
    DNASequence("ACGTGGTCCA"),
    config=SequencePlotConfig(
        bases_per_line=4,
        font_size=18,
        column_spacing=8,
        line_spacing=18,
        theme=theme,
    ),
)
save_image(artifact, "viz-003-theme", image_type="png")
- 示例结果(
viz-003-theme.png):
4) Gap 显示
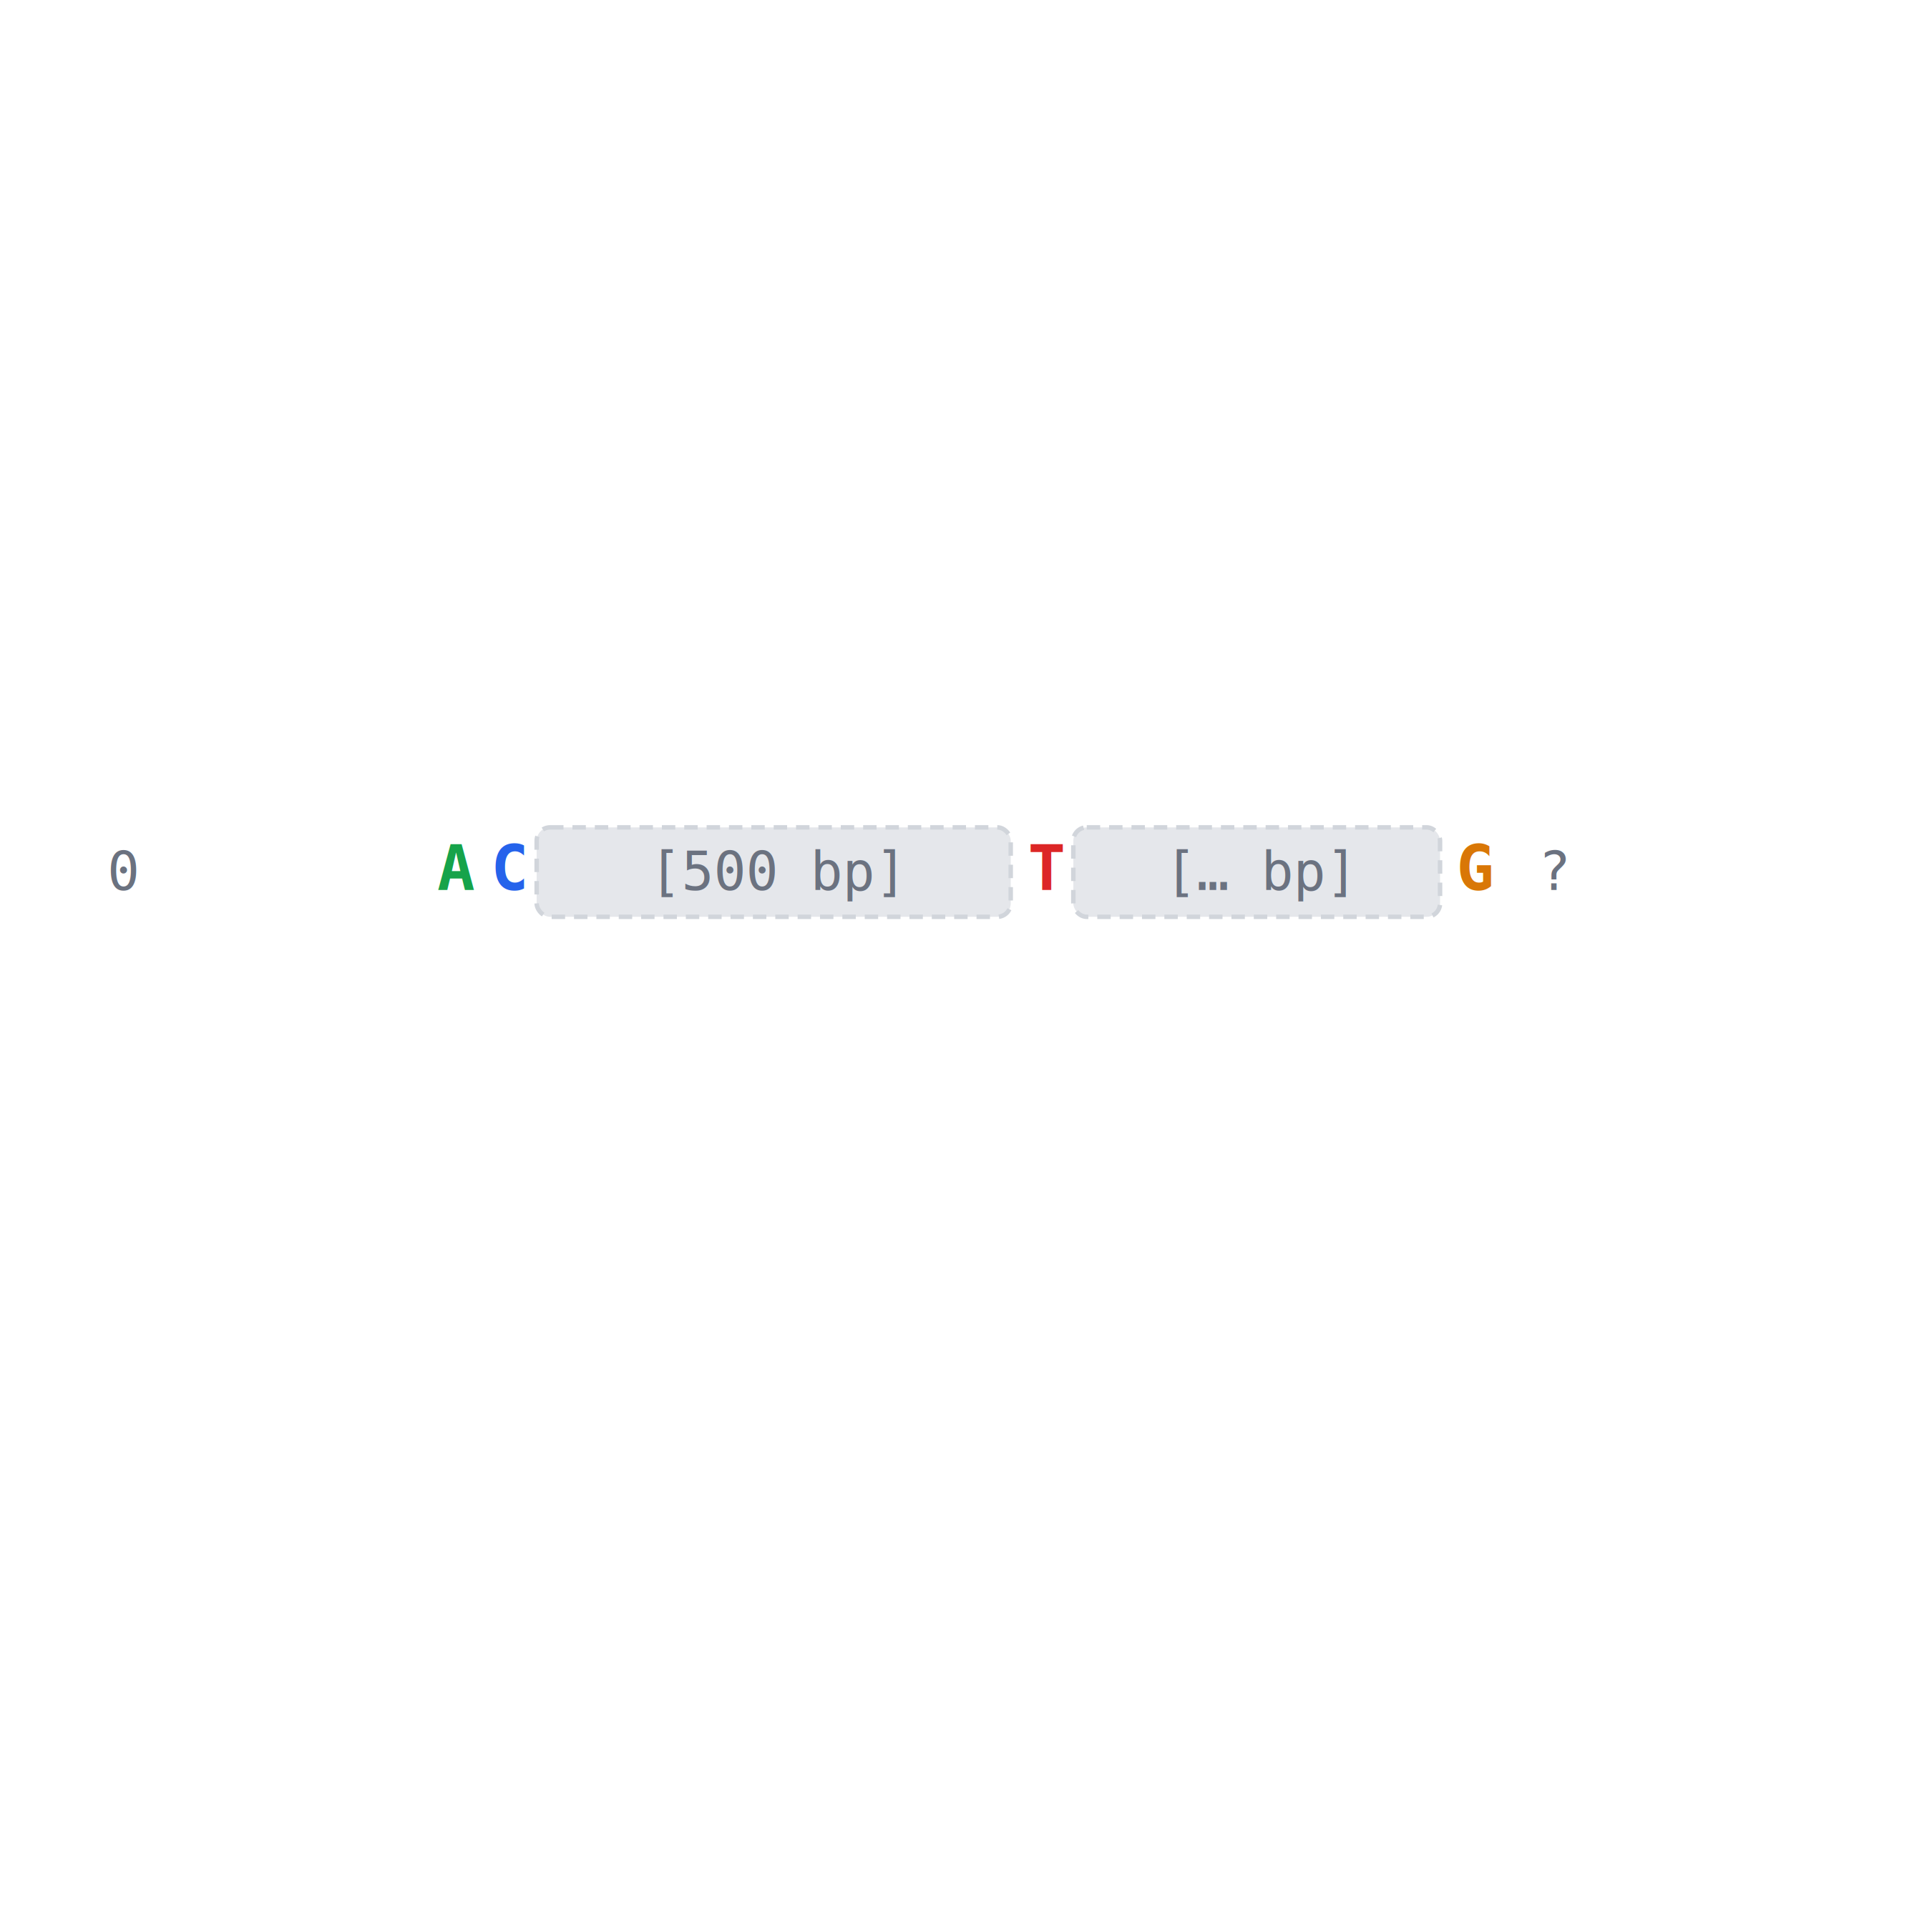
- 作用: 在序列图中用专门符号显示 Gap 的位置、已知或未知长度,同时保持坐标含义,避免把缺失区域误画成真实碱基。
- 计算方法: 根据 Gap 长度信息绘制缺口标记,保留已知与未知缺口的区别。
- API:
dnakit.Gap(length[必须], kind[可选], crossable[可选], evidence[可选], metadata[可选])、dnakit.visualization.plot_sequence(value[必须], highlights[可选], config[可选])。 - 输入: 包含显式
Gappart 的DNASequence或记录。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence, Gap
from dnakit.visualization import plot_sequence, save_image

sequence = DNASequence(["AC", Gap(500), "T", Gap(None), "G"])
artifact = plot_sequence(sequence)
save_image(artifact, "viz-004-gap", image_type="png")
- 示例结果(
viz-004-gap.png):
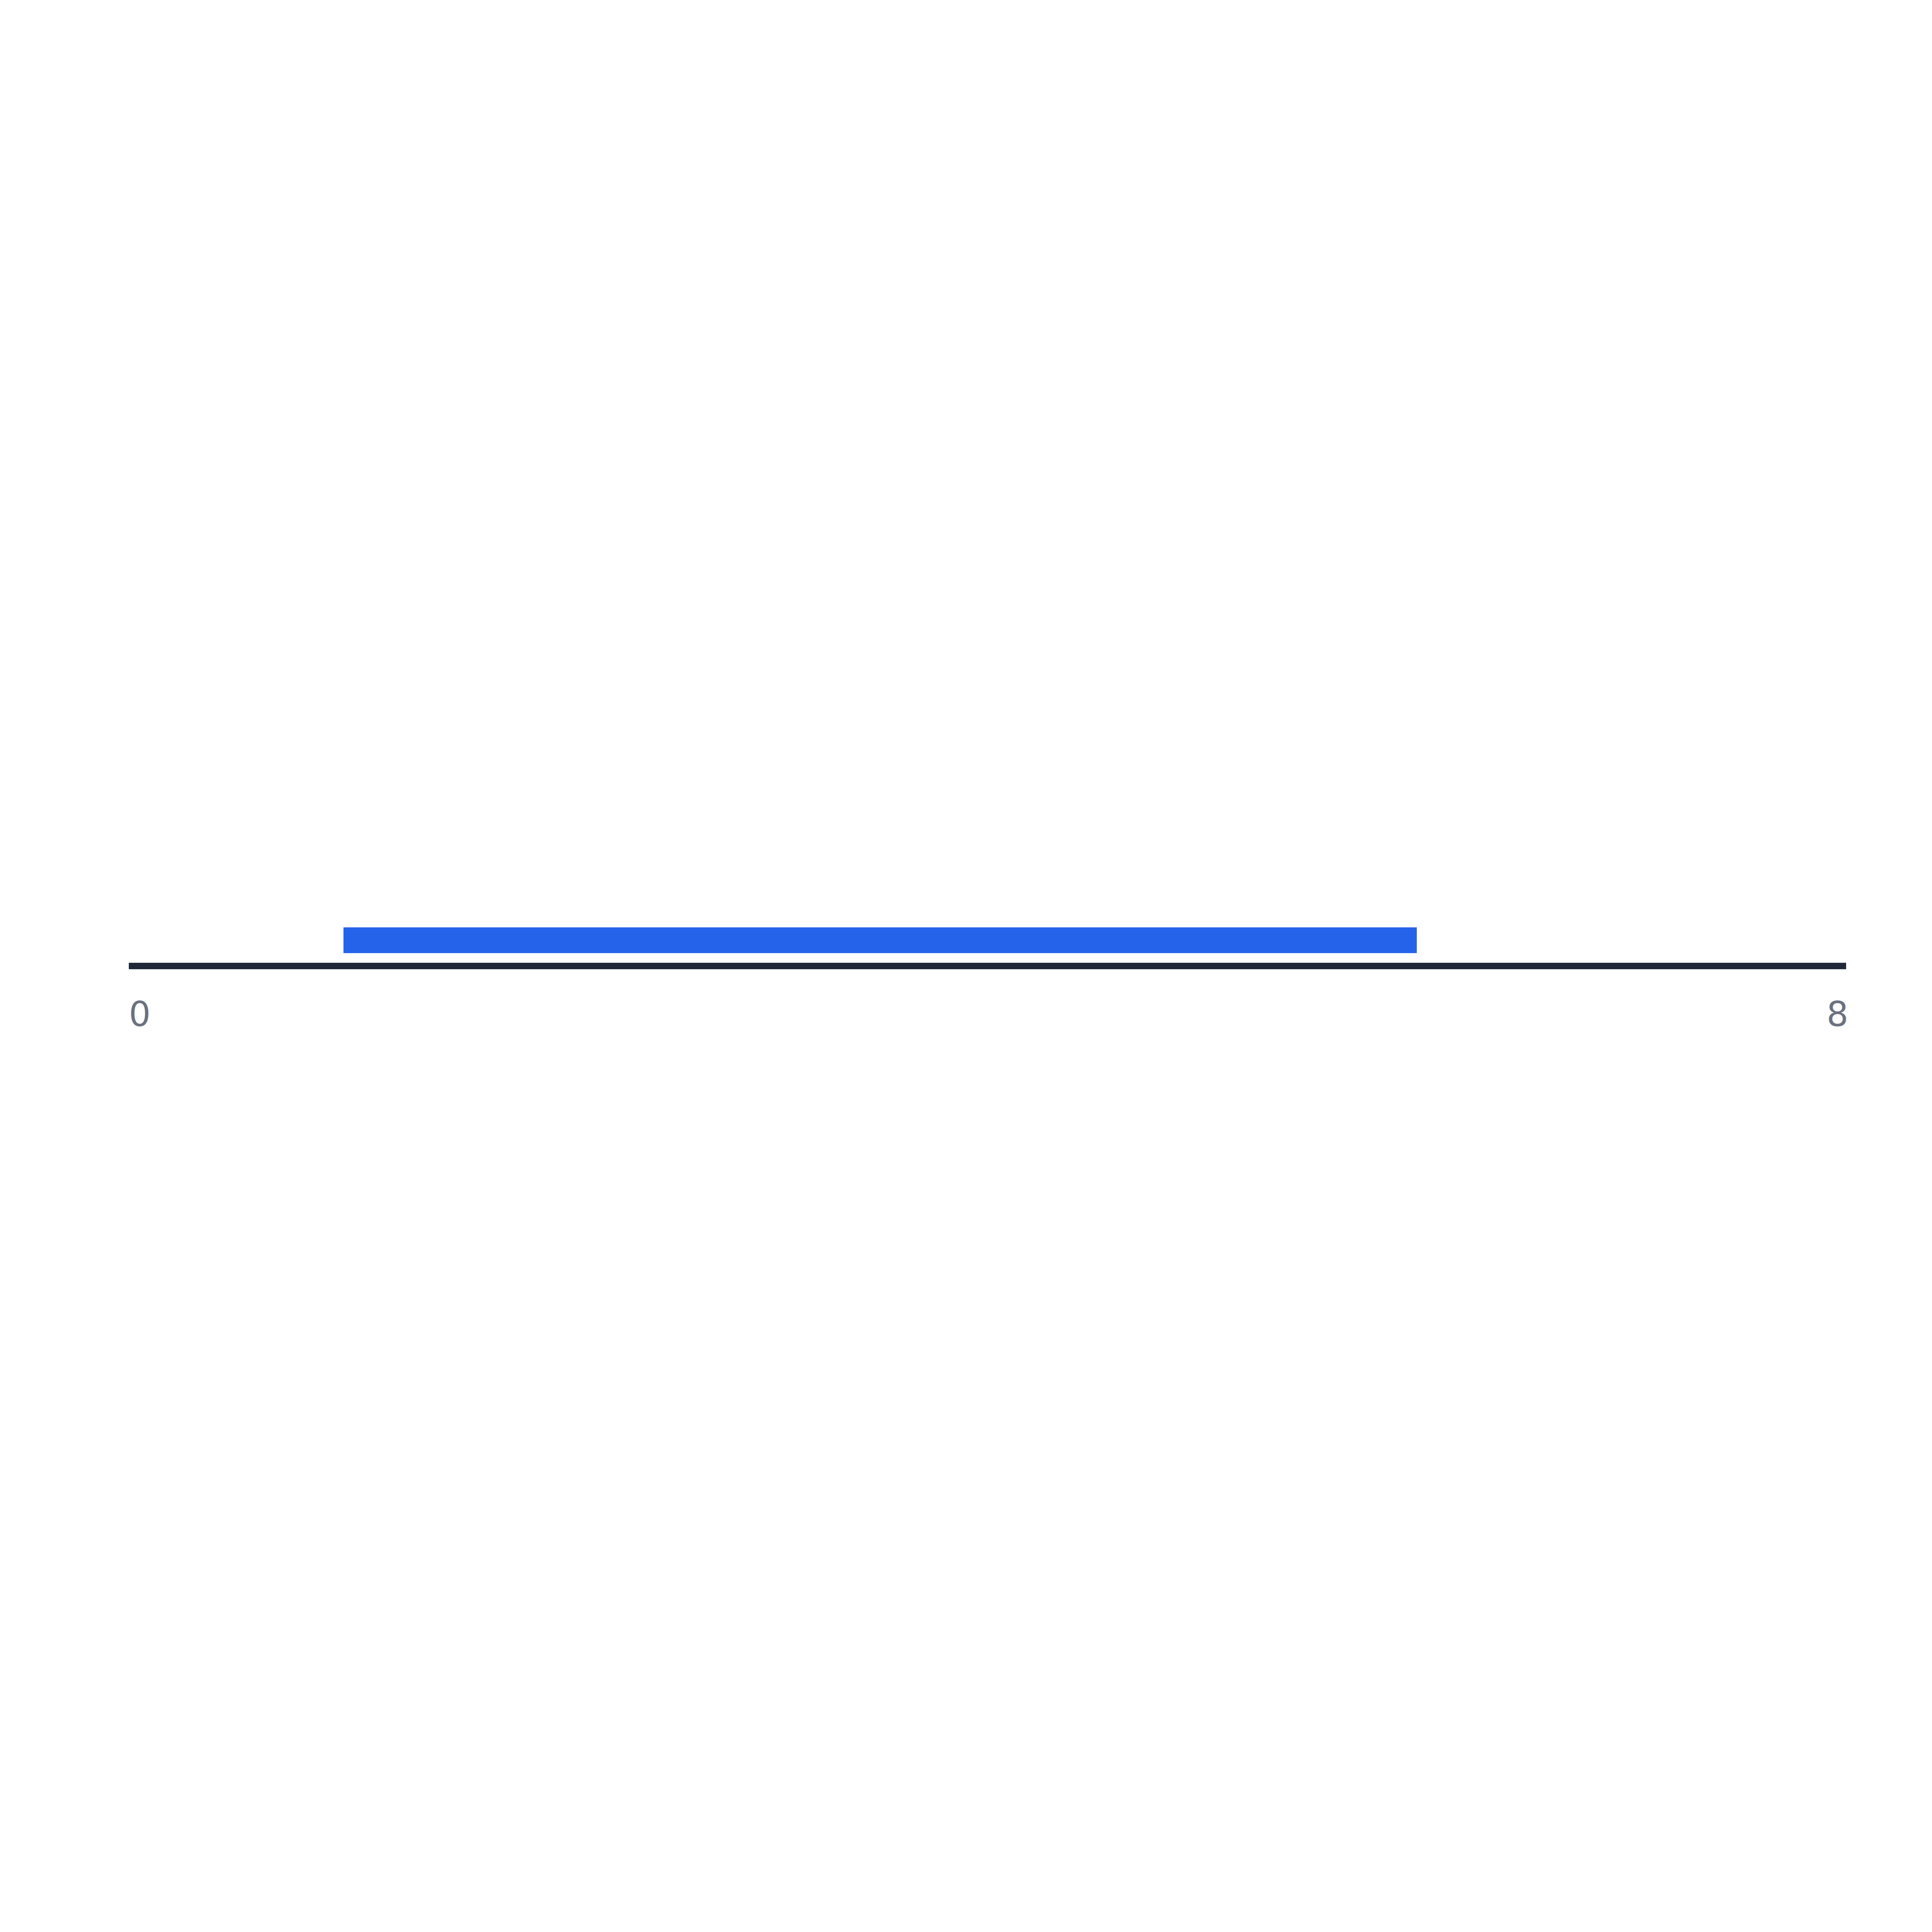
5) 线性序列图
- 作用: 沿线性 DNA 坐标绘制 feature 的起止范围、方向和标签,生成类似基因结构图的 SVG,用于查看多个注释的相对位置。
- 计算方法: 把 feature 区间线性映射到画布坐标,再按方向绘制注释。
- API:
dnakit.visualization.plot_linear_map(value[必须], width[可选], height[可选], max_features[可选], title[可选], theme[可选]);画布边长取width和height中较大的值,title仅作为 SVG 无障碍说明。 - 输入: resolved linear
DNASequence或带DNAFeature的DNARecord;输出始终为正方形。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNAFeature, DNARecord, DNASequence, Interval
from dnakit.visualization import plot_linear_map, save_image

record = DNARecord(
    DNASequence("ACGTACGT"),
    "linear",
    features=[DNAFeature("gene", Interval(1, 6))],
)
artifact = plot_linear_map(record)
save_image(artifact, "viz-005-linear-map", image_type="png")
- 示例结果(
viz-005-linear-map.png):
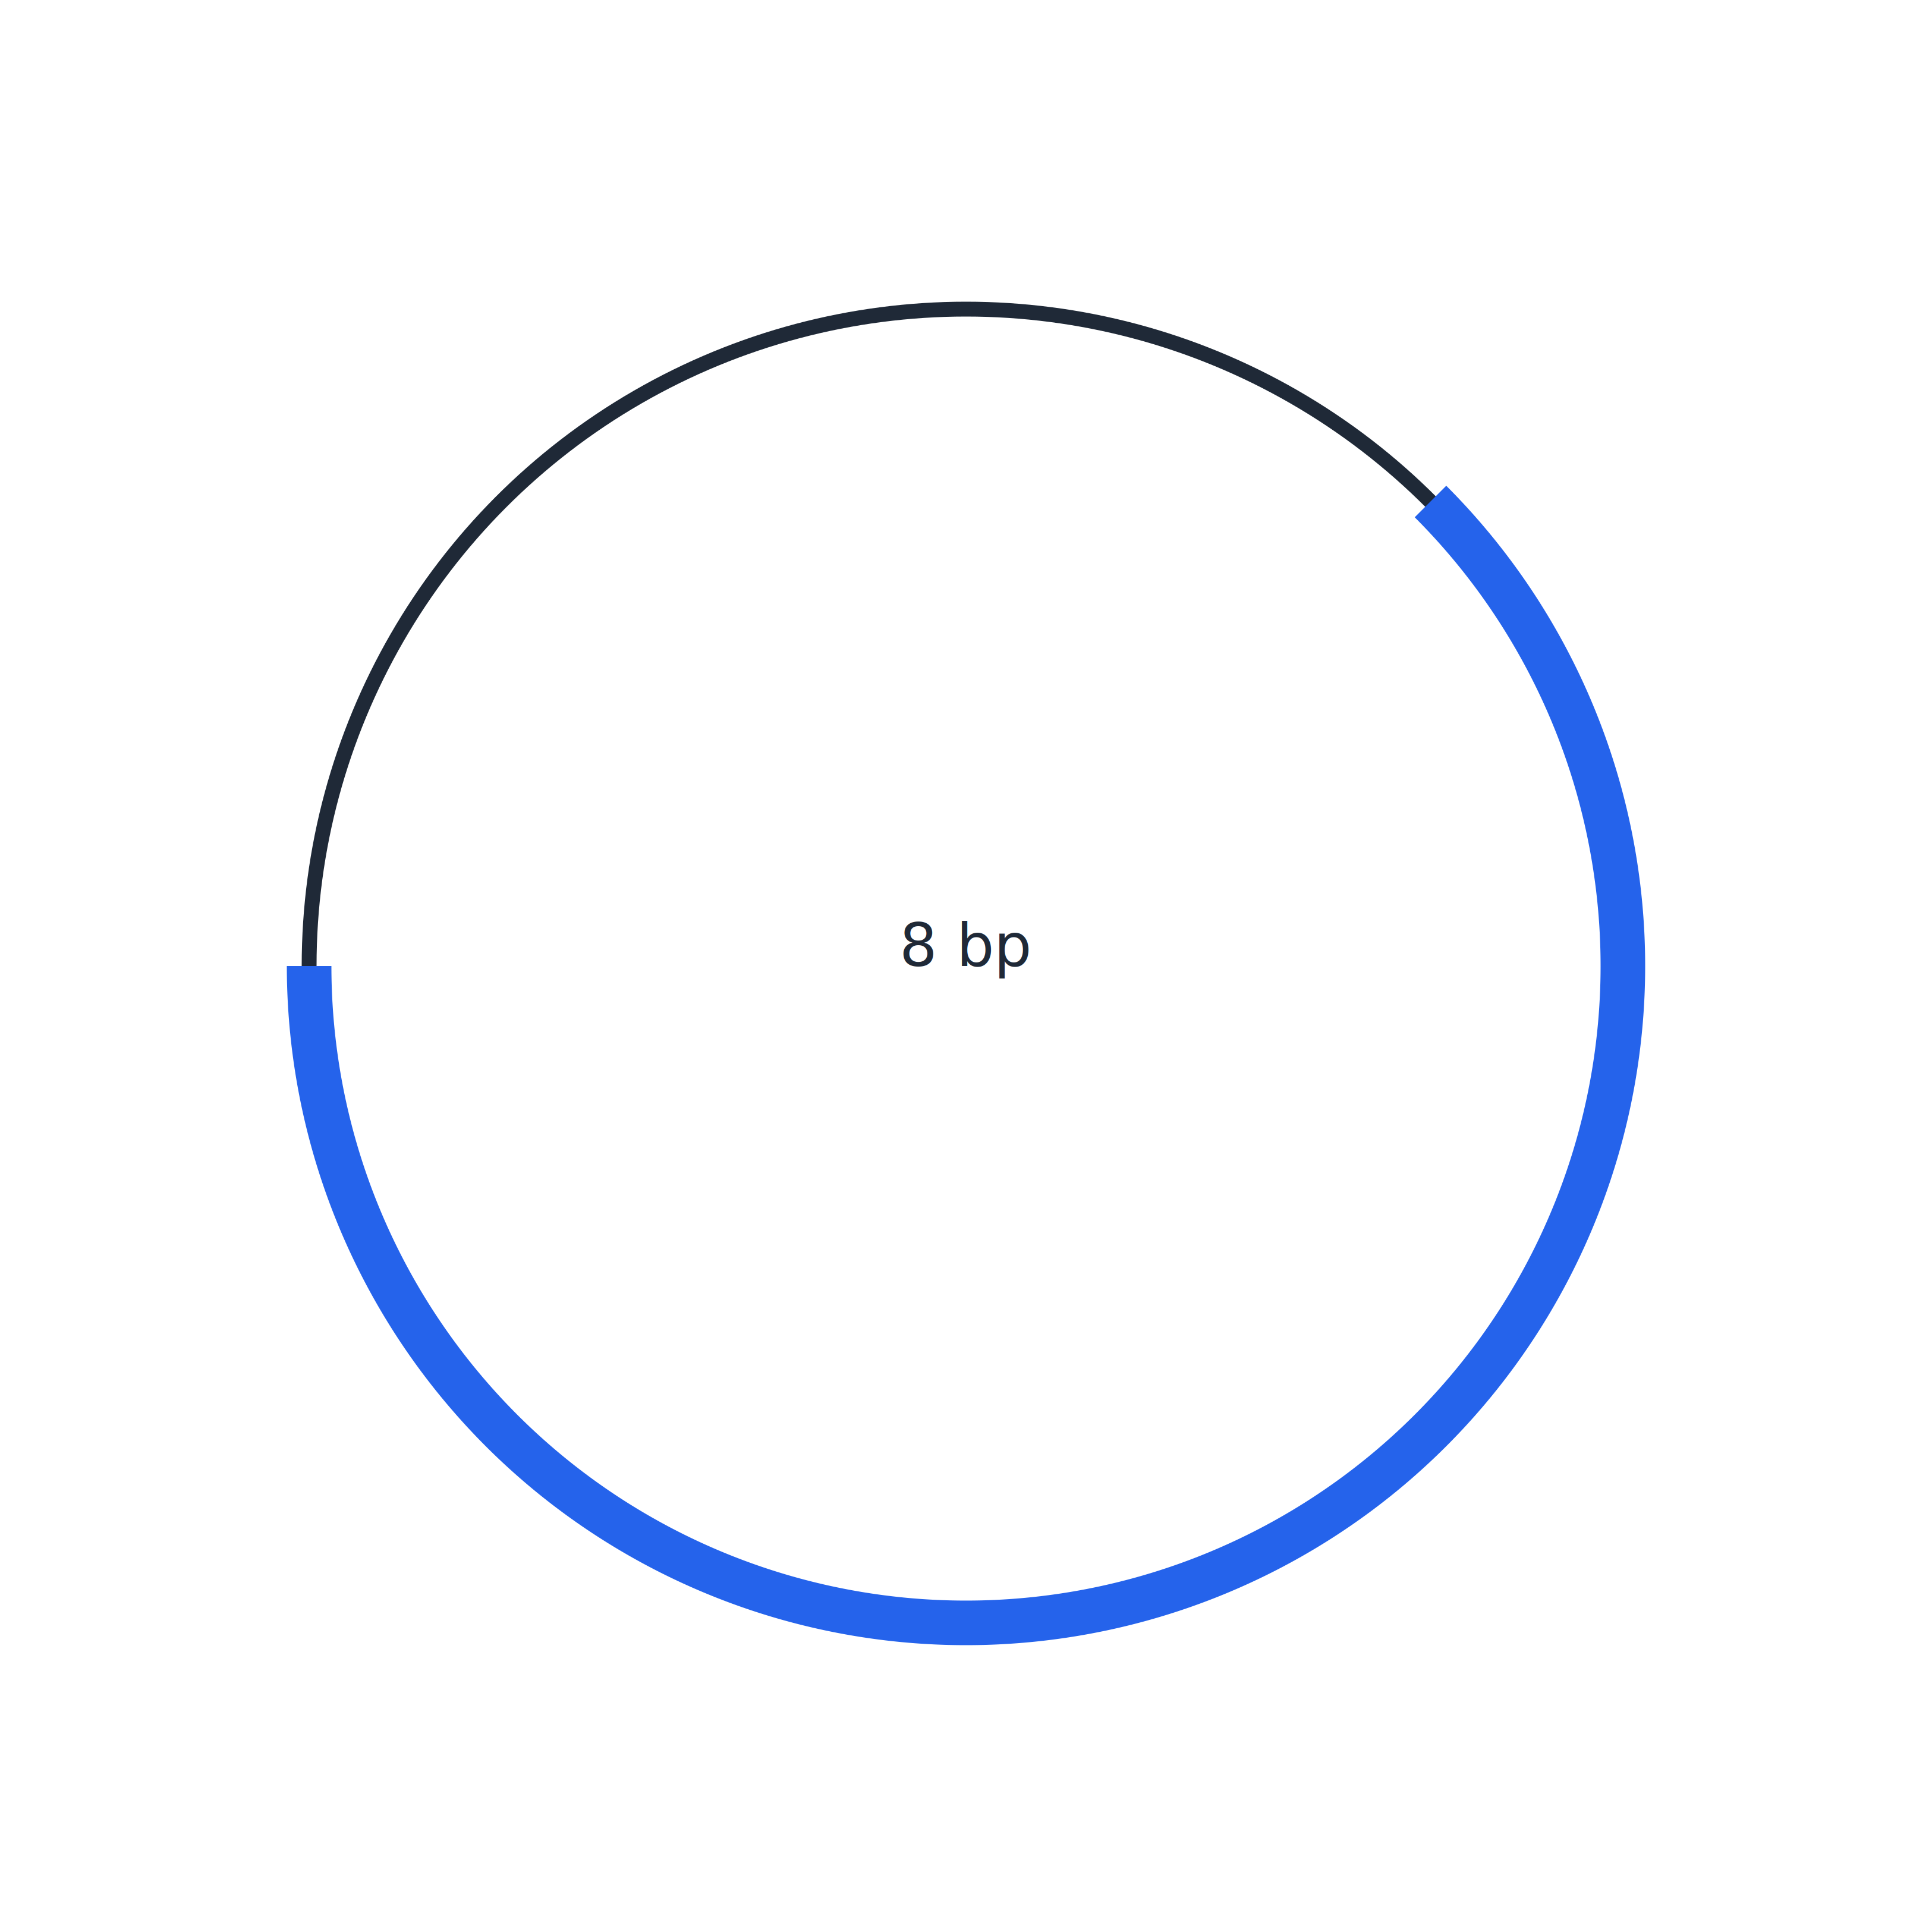
6) 环状 DNA 图
- 作用: 把环状 DNA 及其 feature 映射到圆周坐标,显示方向、跨原点区间和标签,用于质粒或其他环状分子的结构概览。
- 计算方法: 将序列位置转换为圆周角度,将 feature 区间绘制为定向圆弧。
- API:
dnakit.visualization.plot_circular_map(value[必须], size[可选], max_features[可选], title[可选], theme[可选]);size是正方形画布边长,title仅作为 SVG 无障碍说明。 - 输入:
topology="circular"的 resolved 序列或记录。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNAFeature, DNARecord, DNASequence, Interval
from dnakit.visualization import plot_circular_map, save_image

record = DNARecord(
    DNASequence("ACGTACGT", topology="circular"),
    "plasmid",
    features=[DNAFeature("gene", Interval(1, 6))],
)
artifact = plot_circular_map(record)
save_image(artifact, "viz-006-circular-map", image_type="png")
- 示例结果(
viz-006-circular-map.png):
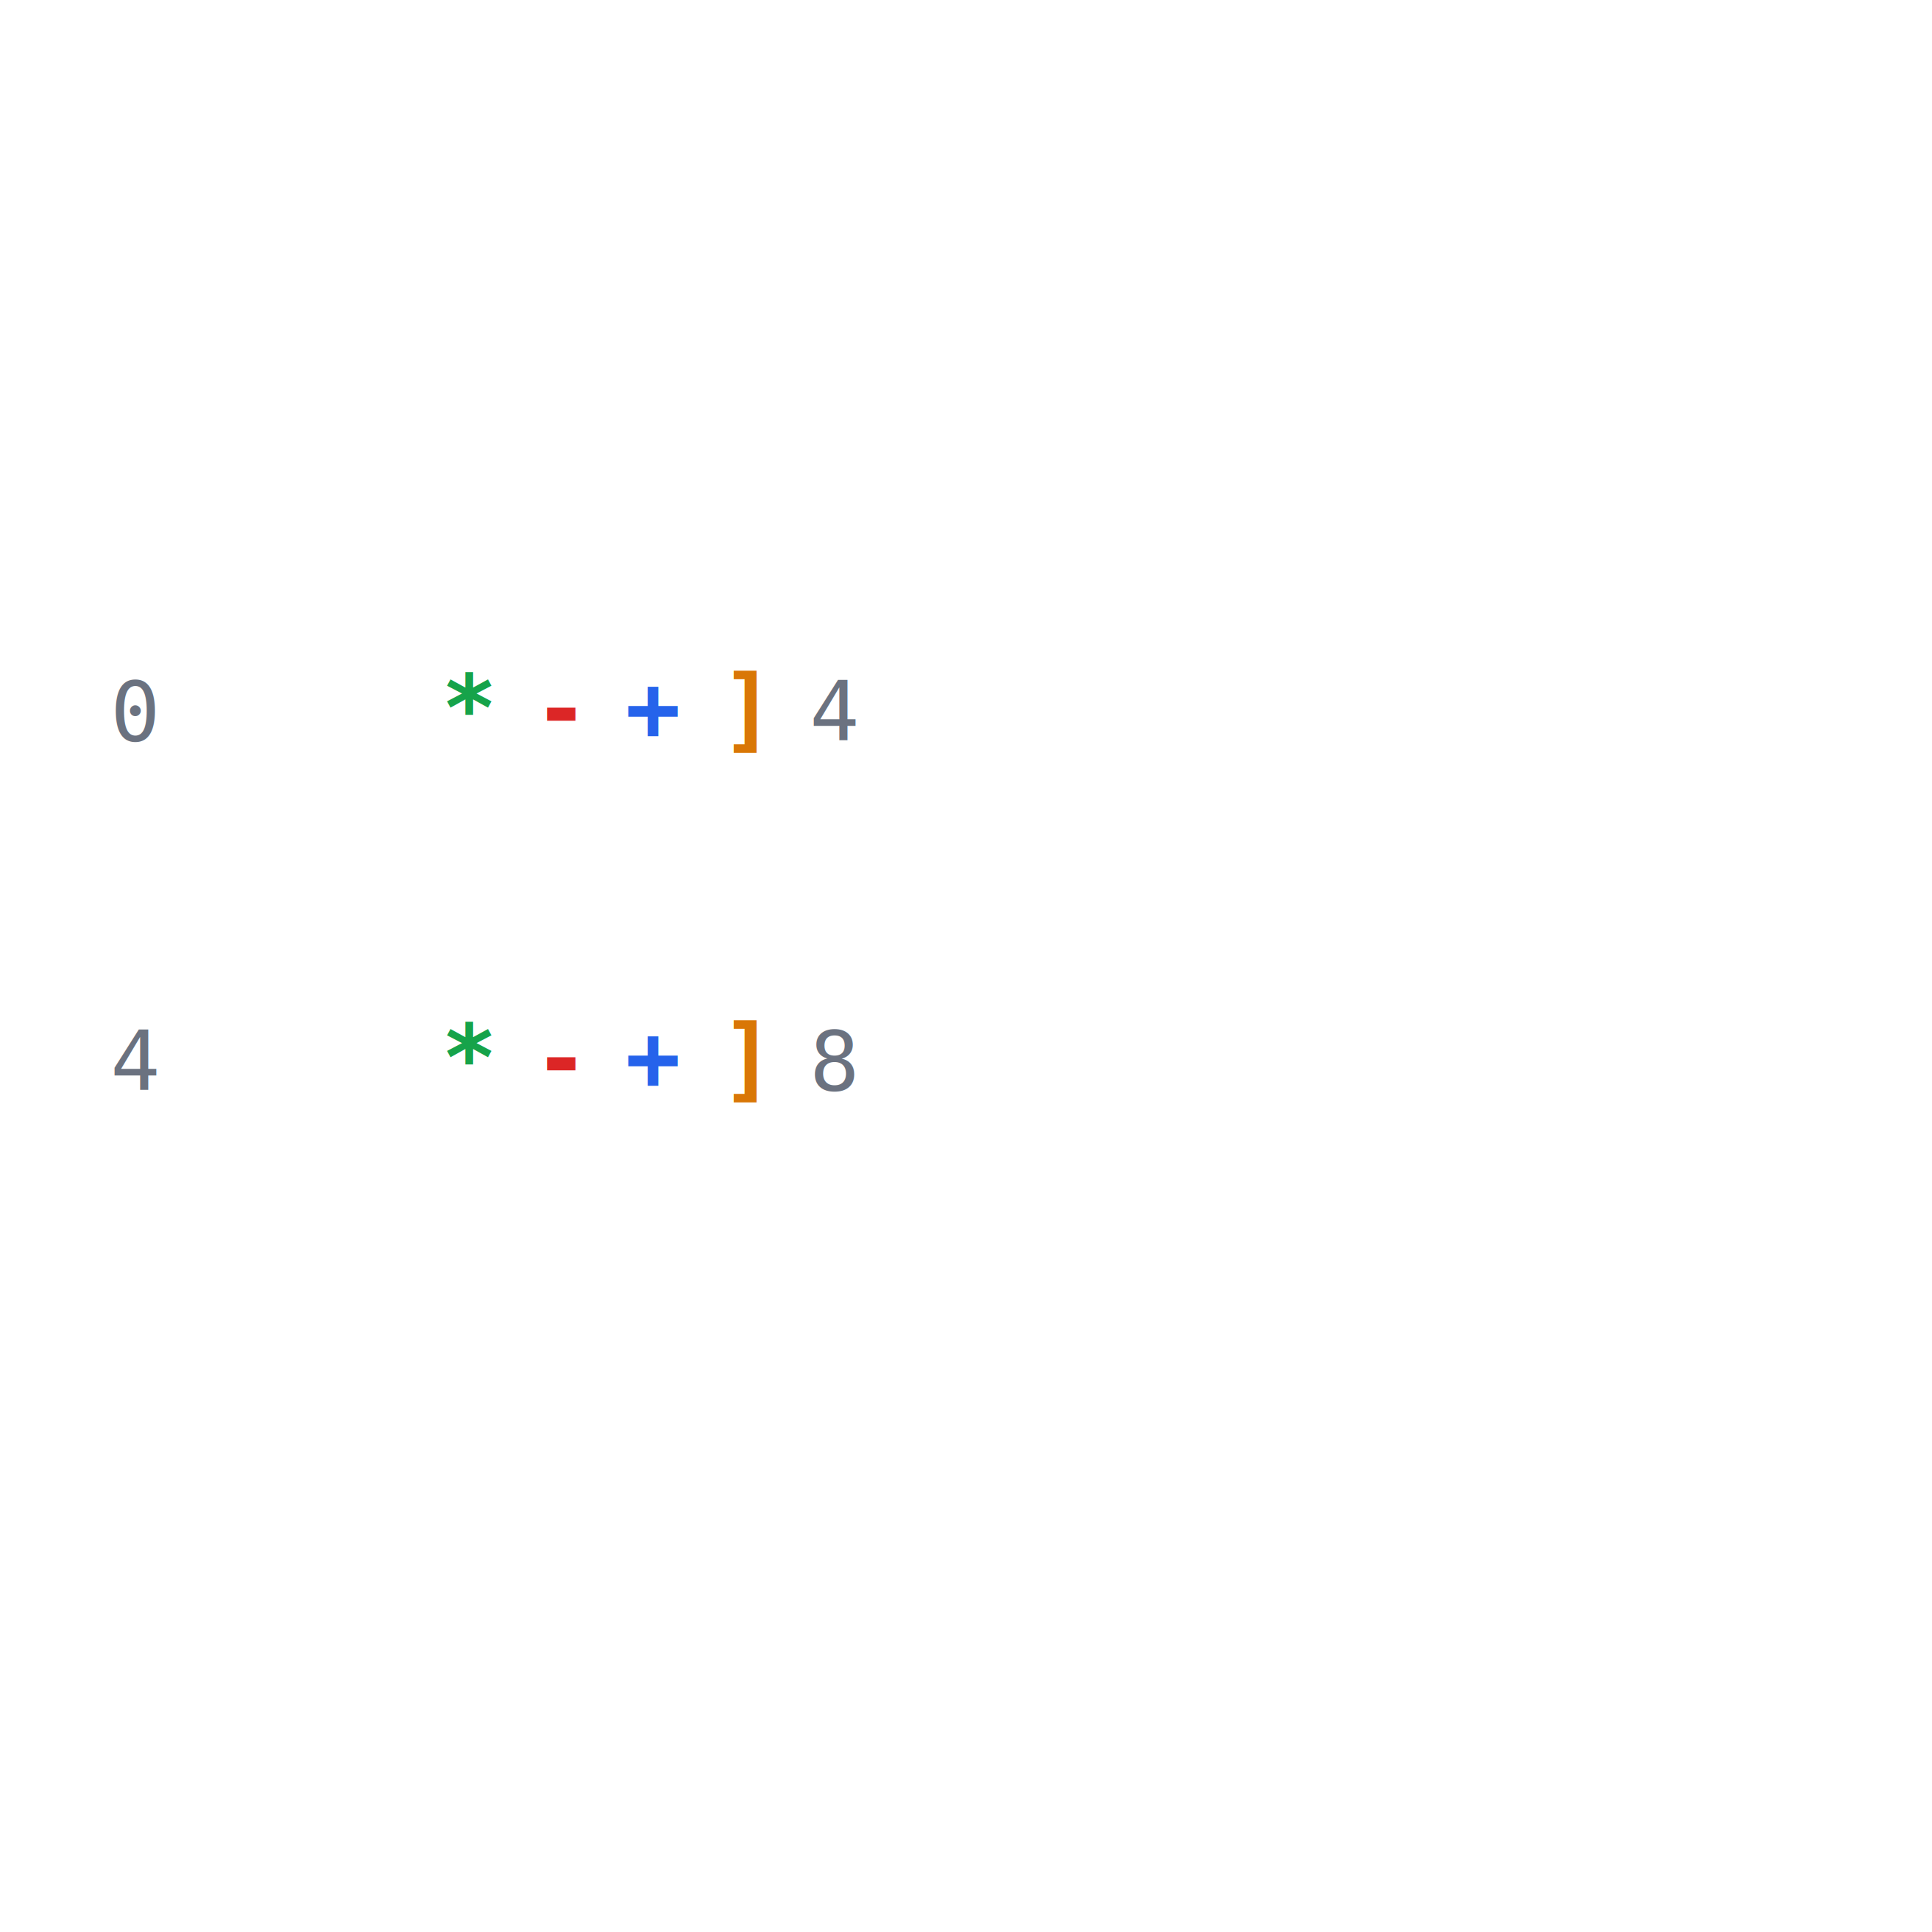
7) 自定义字符表示
- 作用: 把 A、T、C、G 或 IUPAC 符号替换为调用方指定的显示字符,例如 A 显示为
*、T 显示为-、C 显示为+、G 显示为];坐标、高亮、互补关系和碱基颜色仍按原始序列计算。 - 计算方法: 先按原始碱基计算坐标与配色,再用 symbol_map 替换显示字符。
- API:
dnakit.visualization.SequencePlotConfig(symbol_map[可选]);通过plot_sequence(value, config=config)使用。 - 输入:
symbol_map的键是大写 DNA/IUPAC 符号,值是一个可见字符;未配置的符号保持原样,默认映射为空。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence
from dnakit.visualization import SequencePlotConfig, plot_sequence, save_image

artifact = plot_sequence(
    DNASequence("ATCGATCG"),
    config=SequencePlotConfig(
        bases_per_line=4,
        font_size=20,
        column_spacing=8,
        line_spacing=14,
        symbol_map={"A": "*", "T": "-", "C": "+", "G": "]"},
    ),
)
save_image(artifact, "viz-007-custom-symbols", image_type="png")
- 示例结果(
viz-007-custom-symbols.png):
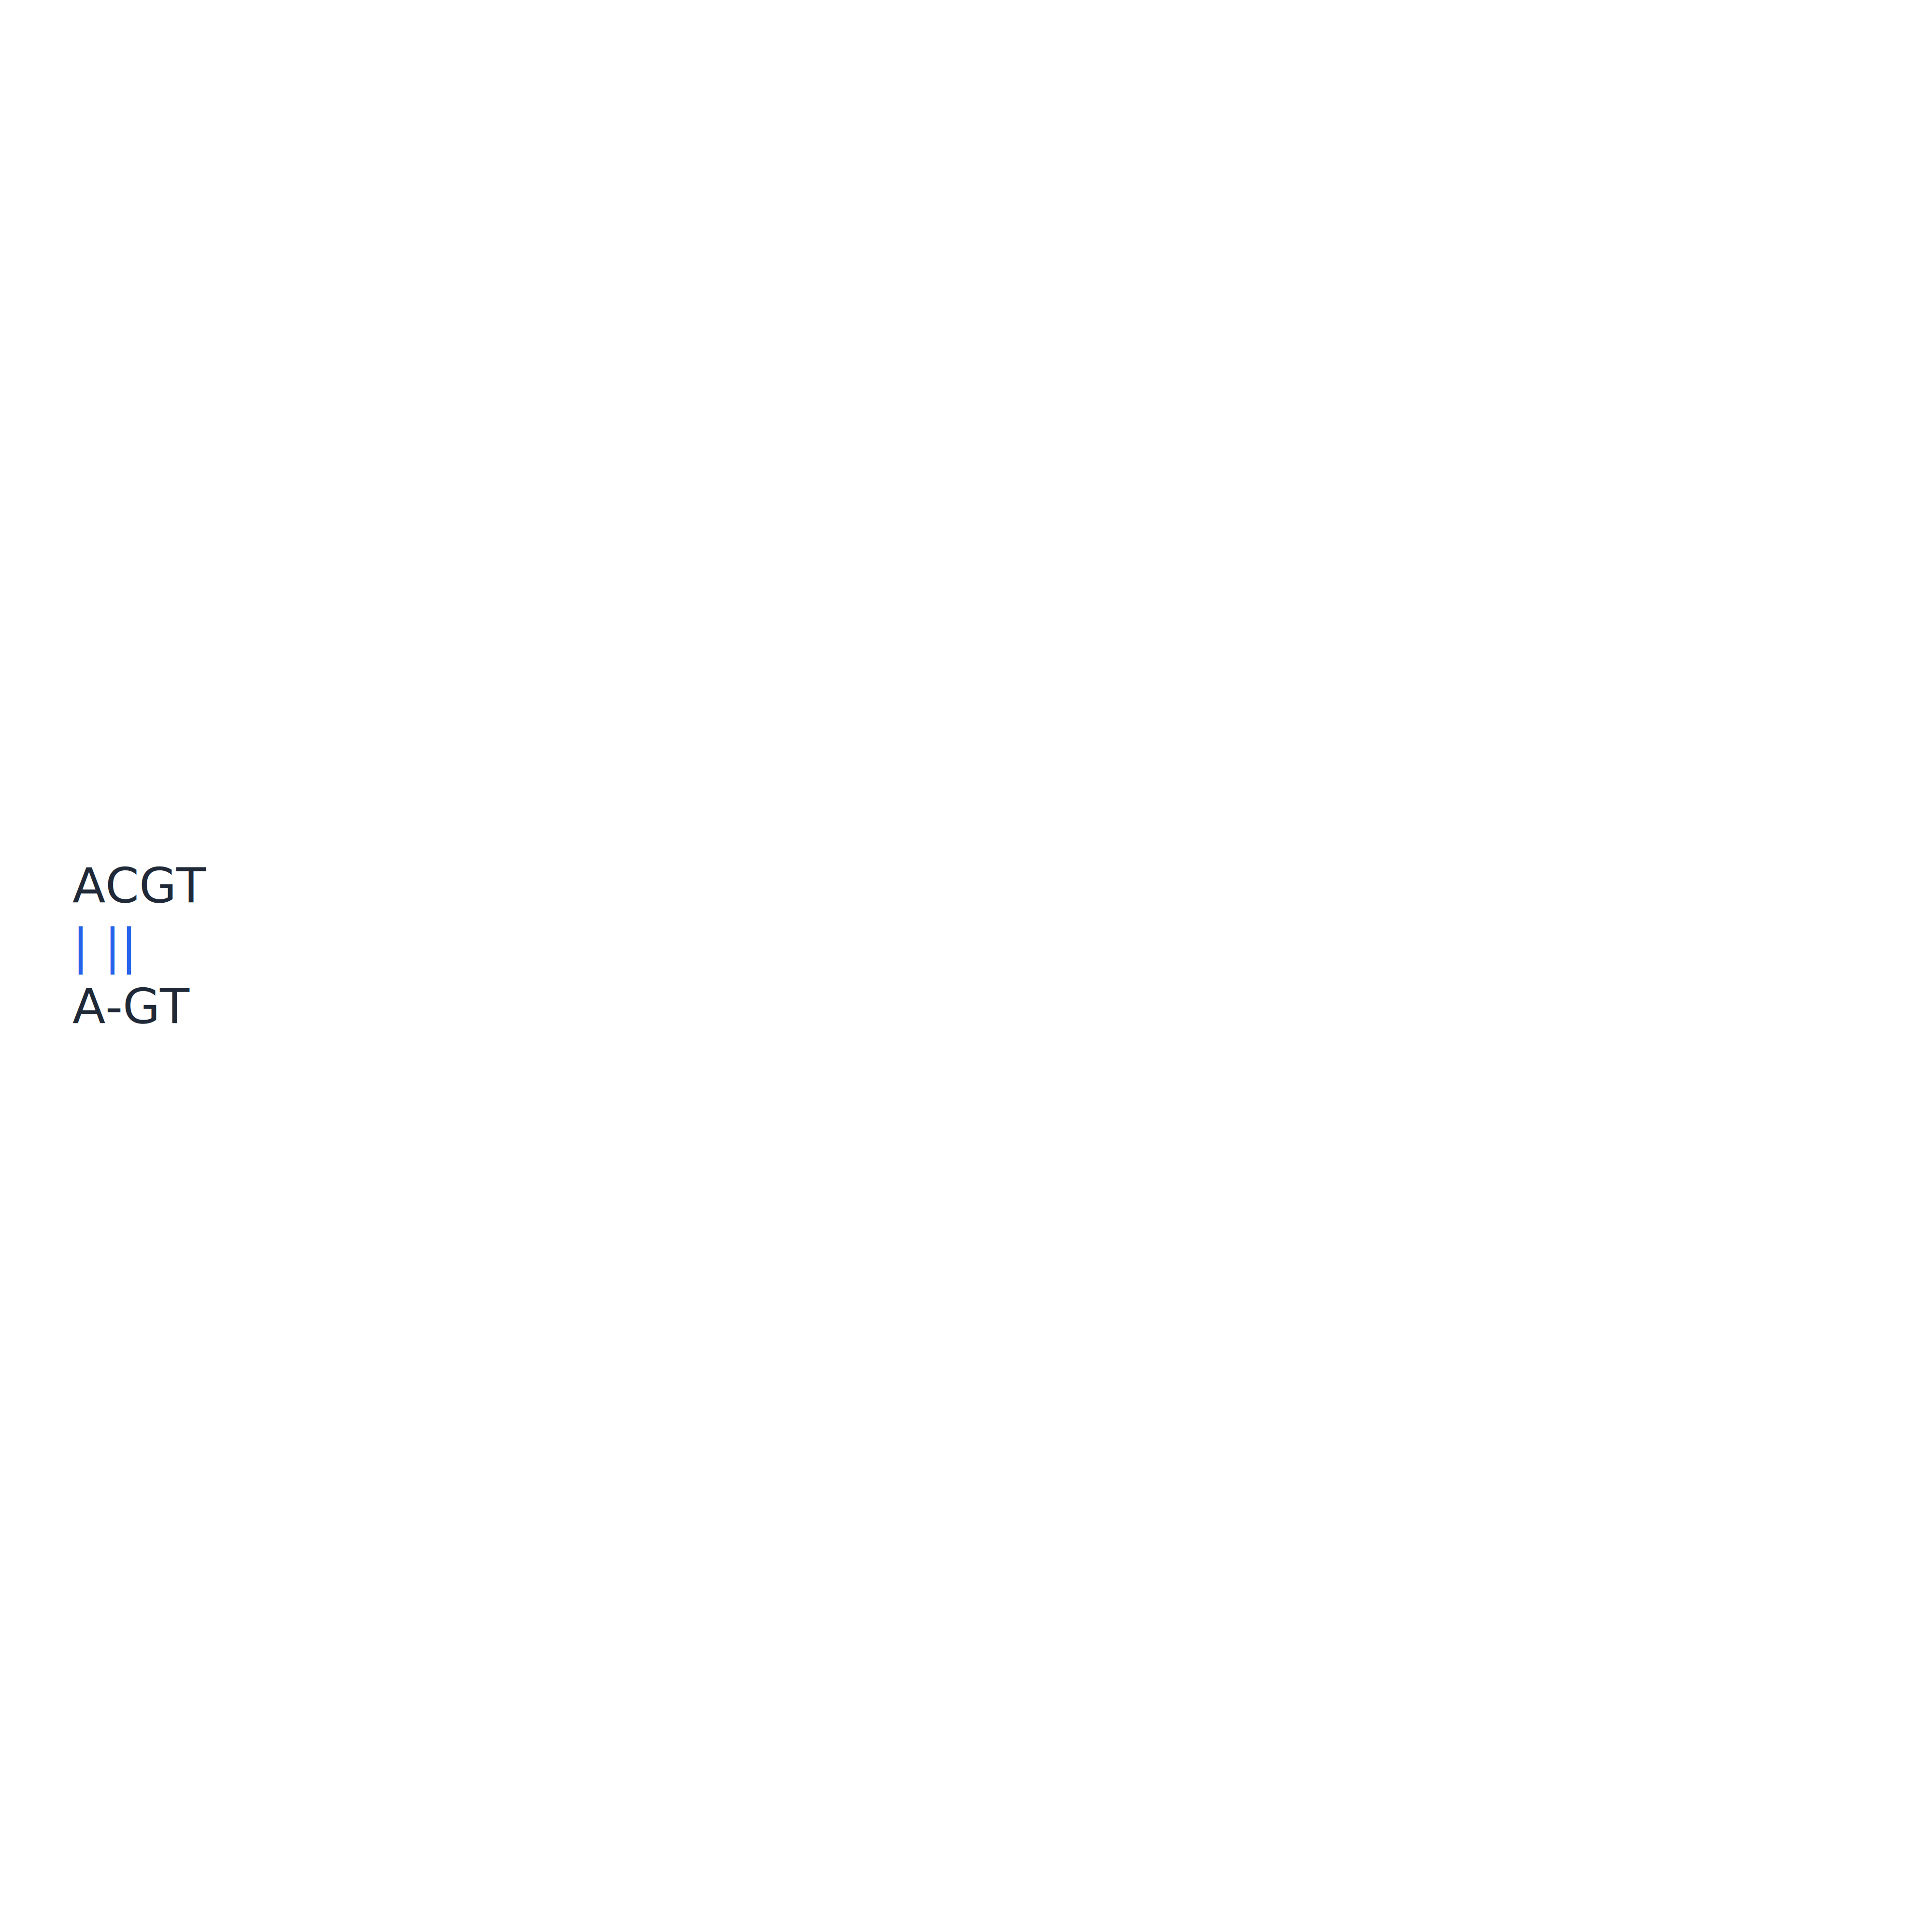
8) Alignment 图
- 作用: 将成对比对的两条序列按列绘制,区分匹配、错配、插入和删除,并显示坐标,便于人工检查差异位置。
- 计算方法: 按比对结果逐列绘制两个序列和 Gap,并标识匹配与错配。
- API:
dnakit.visualization.plot_alignment(result[必须], columns_per_line[可选], max_columns[可选], theme[可选])。 - 输入: 预先计算的
AlignmentResult;可选每行列数和上限,输出始终为正方形。 - 输出: 返回
SVGArtifact图形;示例中的save_image另外将图形保存为图片文件。 - 导出:
save_image(artifact, target, image_type[可选]);可选png、svg、jpg,默认png。 - 示例代码:
from dnakit import DNASequence
from dnakit.alignment import align_pairwise
from dnakit.visualization import plot_alignment, save_image

alignment = align_pairwise(DNASequence("ACGT"), DNASequence("AGT"))
artifact = plot_alignment(alignment, columns_per_line=4)
save_image(artifact, "viz-008-alignment", image_type="png")
- 示例结果(
viz-008-alignment.png):
9) 分类与回归样本分布
- 作用: 按类别或数值区间绘制样本占比图,也可直接读取 CSV 指定列。
- 计算方法: 每根柱的高度为该类别或区间的有效样本数除以该列有效样本总数;所有占比之和为 1。
- API:
dnakit.visualization.plot_distribution(values, task=..., config=...);读取 CSV 使用plot_csv_distributions(source, columns=..., task=..., config=...)。 - 真实与预测对比:
plot_label_comparison(true_labels, predicted_labels, config=..., output=..., overwrite=...)接收两个等长的标签列表,按类别并排绘制真实与预测的占比。DistributionPlotConfig(categories=("0", "1"), show_values=True)可固定类别顺序并显示柱顶百分比;传入output="comparison.svg"即可在绘图时保存,格式由文件后缀决定,默认不覆盖已有文件。返回的metadata分别包含两组计数与占比。空值分别从各组的分母中排除。 - 输入: 类别标签、连续数值或带表头的 CSV。
probability模式要求值在[0,1];数值模式拒绝 NaN/Inf。 - 输出: 返回
SVGArtifact;metadata中包含各类别或区间的数量与占比。 - 示例代码:
from dnakit.visualization import plot_distribution

result = plot_distribution([0, 1, 1, 2, 2], task="classification")
print(result.metadata["counts"])
print(result.metadata["proportions"])

from dnakit.visualization import DistributionPlotConfig, plot_label_comparison

comparison = plot_label_comparison(
    [0, 0, 1, 1], [0, 1, 1, 1],
    config=DistributionPlotConfig(categories=("0", "1"), show_values=True),
    output="label_comparison.svg",
    overwrite=True,
)
print(comparison.metadata["true_proportions"])
print(comparison.metadata["predicted_proportions"])
- 示例结果:
从 CSV 绘制指标对比图
plot_metric_comparison_csv 读取包含 model,mean 的 CSV;可选列 se 和 source 分别提供标准误与分组。只需 CSV 路径和图片输出路径即可绘图,文件后缀决定 SVG、PNG 或 PDF 格式。绘图需要安装 bio-plots 可选依赖。还可通过 fold_csvs 读取逐折指标 CSV 并计算均值及标准误,通过 test_csv 加入测试集指标;不同来源显示在独立面板。
from dnakit.visualization import plot_metric_comparison_csv

plot_metric_comparison_csv("metrics.csv", output="comparison.svg", metric_label="MCC")
从预测 CSV 绘制混淆矩阵
plot_confusion_matrix_csv 只需一份包含真实标签 label 和预测标签 prediction 的 CSV。行表示真实类别,列表示预测类别;左图显示样本数,右图显示每个真实类别中各预测类别的比例。labels 可固定类别顺序,也可保留本次数据未出现的类别。传入 output 会直接保存图片;SVG 无需额外绘图依赖,PNG/PDF 导出需要 viz 可选依赖。
from dnakit.visualization import plot_confusion_matrix_csv

plot_confusion_matrix_csv(
    "predictions.csv",
    labels=("0", "1"),
    output="confusion.svg",
    overwrite=True,
)
如果 CSV 使用不同的列名,可通过 true_column 和 predicted_column 指定。函数返回的 SVGArtifact.metadata 包含 counts、row_normalized 和 row_totals。
从逐轮 CSV 绘制学习曲线
plot_learning_curves_csv 从一份 CSV 绘制训练集和验证集的 loss、MCC 曲线,并直接保存图片。必需列为 epoch,train_loss,validation_loss,train_mcc,validation_mcc;可选的 dataset,setting,method,fold 分别表示数据集、配置、方法和交叉验证折。相同方法在同一轮的多折结果取均值,阴影表示样本标准差;空的指标单元格会跳过。若 CSV 包含多个数据集或配置,传入输出目录即可为每组生成一张 SVG;仅有一组时也可直接传入 .svg、.png 或 .pdf 图片路径。此功能需要 bio-plots 可选依赖。
dataset,setting,method,fold,epoch,train_loss,validation_loss,train_mcc,validation_mcc
enhancers,baseline,full,0,1,0.54,0.50,0.59,0.52
enhancers,baseline,full,1,1,0.56,0.48,0.57,0.54
from dnakit.visualization import plot_learning_curves_csv

plot_learning_curves_csv("epochs.csv", output="figures", overwrite=True)
上述示例生成 figures/enhancers_baseline.svg;不提供分组列时,一份 CSV 生成一张图。
从 DNA embedding 和错误标记 CSV 绘制误判投影
plot_embedding_errors 读取一个 NPZ 表征文件和一个带 id,error 列的 CSV,按样本 ID 对齐后将表征投影到二维,并高亮错误预测。NPZ 必须包含 embeddings(二维数值矩阵)和 ids;可选 splits(train/test)和 labels。有训练集时,仅用训练集拟合标准化和 PCA,绘制测试集;没有划分时绘制全部样本。CSV 必须覆盖每个要绘制的 ID,error 可为 correct、FP、FN、error 或 0/1;可选 method 列可在一个 CSV 中表示多种模型,每种模型生成一张 SVG。label、prediction、probability 列可选;提供预测列时会核对错误标记。需要 bio-analysis 和 bio-plots 依赖。
from dnakit.visualization import plot_embedding_errors

plots = plot_embedding_errors("embeddings.npz", "predictions.csv")
# 默认写入 predictions/full.svg;可用 output_dir 指定目录。
可选 n_clusters=5, save_details=True 会保存 PCA 投影、逐点 CSV 和各簇错误率 CSV。overwrite=True 可覆盖已有输出。
10) 绘制进化树
- 作用: 查看树的枝长和叶节点,并保存为图片。
- 计算方法: 使用 Matplotlib 绘制树的分支与标签。
- API:
dnakit.bioinformatics.phylogeny.plot_tree(tree) - 输入:
TreeNode树对象;需要bio-plots。示例自行创建树。 - 输出: 返回 Matplotlib
Axes;可通过其figure保存树图。 - 示例代码:
from dnakit.bioinformatics.phylogeny import TreeNode, plot_tree

tree = TreeNode(children=(TreeNode("a", 1), TreeNode("b", 1)))
axes = plot_tree(tree)
print(type(axes).__name__)
axes.figure.savefig("tree.png")
- 示例结果:
树图保存为 tree.png。
11) 绘制序列 dotplot
- 作用: 查看两条序列或单条序列内部的重复和反向互补匹配。
- 计算方法: 查找正反链精确 k-mer 匹配并绘制坐标点。
- API:
dnakit.bioinformatics.motifs.dotplot(left, right=None, word_length=10, max_matches=1000000) - 输入: 一条或两条序列、匹配词长;需要
bio-plots。 - 输出: 返回 Matplotlib
Axes,展示序列匹配点图。 - 示例代码:
from dnakit.bioinformatics.motifs import dotplot

axes = dotplot("ACGTACGT", "ACGTTCGT", word_length=3)
print(type(axes).__name__)
# axes.figure.savefig("dotplot.png")
- 示例结果:
12) 绘制 Sanger 色谱
- 作用: 查看 Sanger 测序各碱基通道的信号,并保存色谱图。
- 计算方法: 使用 Matplotlib 绘制 ABI 信号通道及碱基标注。
- API:
dnakit.bioinformatics.cloning.plot_chromatogram(trace) - 输入:
read_sanger返回的 trace 字典;示例读取已有read.ab1,需要bio-formats和bio-plots。 - 输出: 返回 Matplotlib
Axes,可保存为 Sanger 色谱图。 - 示例代码:
from dnakit.bioinformatics.cloning import read_sanger, plot_chromatogram

trace = read_sanger("read.ab1")
axes = plot_chromatogram(trace)
axes.figure.savefig("chromatogram.png")
- 示例结果:
色谱图保存为 chromatogram.png。需要真实 ABI,此处未执行。
13) 绘制定性凝胶条带图
- 作用: 根据片段长度预览多泳道的条带分布。
- 计算方法: 使用 log(片段长度) 对应迁移位置;各片段按相同上样量绘制。
- API:
dnakit.bioinformatics.cloning.simulate_gel(lanes, min_bp=100, max_bp=10000) - 输入: 每泳道的长度列表或线性
Duplex列表;需要bio-plots。用于定性示意。 - 输出: 返回 Matplotlib
Axes,展示各泳道的模拟条带。 - 示例代码:
from dnakit.bioinformatics.cloning import simulate_gel

axes = simulate_gel([[500, 1000, 2000], [750, 1500]])
print(type(axes).__name__)
# axes.figure.savefig("gel.png")
- 示例结果:
保存 Matplotlib 图形
已有 Matplotlib Figure 可用 dnakit.visualization.save_figure(figure, target, overwrite=False, tight_layout=True, close=True, **kwargs) 直接保存。格式由后缀决定,例如 .svg、.png、.pdf;自动创建目录,成功后替换文件,默认整理布局并关闭图形。dpi 等额外参数交给 Figure.savefig。SVG/PDF 默认省略生成日期;如需自定义 metadata,可显式传入。
import matplotlib.pyplot as plt
from dnakit.visualization import save_figure

figure, axes = plt.subplots()
axes.plot([1, 2, 3], [0.2, 0.4, 0.5])
axes.set(xlabel="Epoch", ylabel="Validation MCC")
save_figure(figure, "output/mcc.svg", overwrite=True)
该接口需要 Matplotlib。DNAKit 自身生成的 SVGArtifact 继续使用 save_svg/save_image。